アンジェルマン症候群とは?特徴や原因、大人での経過と最新治療の現在
絶え間ない笑顔や愛らしい表情、特徴的な手の動きなどから、かつては発見者の名を取って「ハッピーパペット症候群」とも呼ばれたアンジェルマン症候群。重度の知的障害や運動障害、言葉の遅れなどを伴う先天的な難病であり、厚生労働省の指定難病(指定番号201)および小児慢性特定疾病に認定されています。
海外の著名人が我が子の闘病を公表したことを契機に世界的な関心を集めていますが、その特異な表情の医学的理由や発症メカニズム、成人期の暮らし、そして急速に進展する根本治療の研究については、まだ広く知られていない実情があります。遺伝子研究の最前線から日々のケアの実態まで、知っておくべき全体像を整理しました。
📌 【この記事の重要ポイントまとめ】
- 要点1:母由来の15番染色体異常に伴う「UBE3A遺伝子」の機能不全が原因で生じる先天的な指定難病
- 要点2:絶え間ない笑顔、運動発達遅滞、重度の難治性てんかんが主徴だが、平均的な寿命は健常者とほぼ同等
- 要点3:対症療法中心の治療環境から、核酸医薬や遺伝子補充療法などの根本治療薬開発へ向けた臨床試験が本格化
【基本概要】アンジェルマン症候群とは?笑顔の理由と特徴的な初期症状
アンジェルマン症候群は、およそ1万5000人から2万人に1人の割合で出生する希少疾患です。外見上の最大の特徴として挙げられるのが、理由もなく楽しそうに笑い続ける「過度の笑い(paroxysms of laughter)」や、常に微笑んでいるような表情です。これは単に陽気な性格というだけでなく、脳内の神経伝達に関わる特定経路の形成不全や情動制御の異常によって引き起こされる神経学的な症状であることが判明しています。
赤ちゃんの時期における初期兆候は、生後すぐには判別しにくいケースが大半です。生後6か月前後から首の座りやお座りの遅れ、哺乳力の弱さ(筋緊張低下)などが現れ始め、1歳を過ぎてもハイハイや自立歩行が難しいといった運動発達遅滞によって精密検査を受ける流れが一般的です。
また、興奮した際に両手を胸の前でパタパタと小刻みに揺らす「羽ばたき様運動」や、操り人形のようにぎこちなく歩く小刻みな歩行(失調歩行)も、本疾患特有の身体的サインとして臨床現場で重視されています。
【発症メカニズム】原因となる15番染色体異常とUBE3A遺伝子の正体
アンジェルマン症候群の根本的な原因は、15番染色体(15q11.2-q13)に位置する「UBE3A遺伝子」が脳の神経細胞で正常に機能しなくなることです。UBE3A遺伝子は不要なタンパク質を分解し、神経細胞同士をつなぐシナプスの働きを正常に保つ極めて重要な酵素(ユビキチンリガーゼ)をコードしています。
人間の細胞には父母それぞれから受け継いだ1対の染色体が存在しますが、脳の神経細胞内では「ゲノムインプリンティング(遺伝子刷り込み)」という現象により、母親由来のUBE3A遺伝子のみが働き、父親由来の遺伝子は自然にスイッチが切れた(サイレンシングされた)状態になっています。そのため、母親由来の遺伝子に問題が生じると、脳内でUBE3Aタンパク質が完全に欠損してしまいます。
遺伝子異常のパターンは主に4つに分類されます。
- 母方染色体欠失型(約70〜75%):母親由来の15番染色体領域がごっそり欠落しているタイプ。症状が最も重く出やすい傾向があります。
- 父性片親性ダイソミー(約2〜7%):本来は父母から1本ずつ受け継ぐべき15番染色体が、2本とも父親由来になってしまう異常。
- 刷り込み変異(約2〜5%):母親由来の染色体であるにもかかわらず、父親型として認識されてスイッチが切れてしまう現象。
- UBE3A遺伝子変異(約10%):母方のUBE3A遺伝子そのものに塩基配列の異常(突然変異)が存在するタイプ。
なお、これらと鏡合わせの関係にあるのが「プラダー・ウィリー症候群」です。プラダー・ウィリー症候群は全く同じ15番染色体領域において「父親由来」の遺伝子群が機能しなくなることで発症します。過食や肥満、性腺機能不全を主症状とするプラダー・ウィリー症候群に対し、アンジェルマン症候群は重度の言語障害や多動・笑顔が前面に出るという、原因部位の相同性と症状の対比が遺伝医学における大きな特徴です。
【症状と合併症】難治性てんかんと睡眠障害|日々の生活課題
アンジェルマン症候群と診断された患者の生活において、最も手厚い医療管理を要するのが難治性てんかんです。患者の80%以上が3歳までに初発を経験し、脱力発作、ミオクローヌス発作、非痙攣性てんかん重積状態など多彩な発作形態を示します。脳波検査では、本疾患に極めて特異的な高振幅遅波トリファージック波などが認められ、診断の決め手となることも少なくありません。
もう一つの切実な課題が、極端な睡眠障害です。メラトニンの分泌異常や中枢神経の覚醒調整異常により、睡眠時間が1日4〜5時間程度と極端に短くなったり、夜中に突然覚醒して活発に動き回ったりすることが日常茶飯事となります。この夜間の多動は、介護を担う家族の深刻な睡眠不足と身体的疲弊に直結するため、睡眠導入剤やメラトニン製剤の適切な処方が不可欠です。
行動面では、水に対する強い執着(水遊びへの強い興味)や、光るもの・紙を破る音への反応など、独特の感覚嗜好が見られます。痛覚に対して鈍麻である場合も多く、ケガや火傷に対する周囲の日常的な安全配慮が欠かせません。
【大人になってからの経過】寿命への影響と成人期の生活・支援体制
家族にとって最も切実な懸念事項である「寿命」について、医学的には重篤なてんかん重積や不慮の事故(溺水や転倒)などの二次的要因を防ぐことができれば、健常者とほぼ変わらない寿命を全うできることが分かっています。かつて言われていたような極端な短命説は、医療ケアとてんかんコントロールの進歩により完全に払拭されています。
大人に成長するにつれて、子どもの頃に見られた激しい多動性や睡眠障害、てんかん発作の頻度はある程度落ち着いていく傾向にあります。笑顔の絶えない親しみやすいパーソナリティは生涯を通じて維持されることが多く、周囲との愛着関係を深く築くことができます。
その一方で、成人期特有の身体的課題として以下のような症状が顕在化します。
- 筋緊張異常と関節拘縮:運動量の低下に伴い、筋肉がこわばり関節が硬くなる
- 側弯症(背骨の曲がり):体幹を支える筋力の低下により、思春期以降に急激に進行するリスク
- 肥満傾向:運動不足や代謝変化に伴う体重増加
言葉による会話(有意味語の表出)は大人になっても極めて限定的ですが、絵カードやタブレット端末を用いたAAC(拡大代替コミュニケーション)を継続することで、自らの意思を他者に伝える手段を獲得する成人も増えています。障害者総合支援法に基づくグループホームの利用や生活介護事業所への通所など、小児科から成人期医療・福祉へのスムーズな移行(トランジション)が全国的な課題となっています。
【著名人の公表】コリン・ファレルら芸能人が発信した社会的インパクト
アンジェルマン症候群が世界的に広く認知される大きな転機となったのが、アイルランド出身の世界的ハリウッド俳優、コリン・ファレル(Colin Farrell)による息子の疾患公表です。ファレル氏は長男ジェームズ君がアンジェルマン症候群であることを明かし、2024年には成人を迎えた知的障害を持つ子どもたちを恒久的に支援するための基金「コリン・ファレル財団」を立ち上げました。
彼が語った「息子が4歳で初めて最初の一歩を踏み出した時、涙が止まらなかった」というエピソードは、発達の遅れと向き合う世界中の家族に深い勇気を与えました。また、MLBの元スター選手や海外セレブリティ、国内のインフルエンサーらがSNSやメディアを通じて啓発メッセージを発信し続けています。
毎年2月15日は「国際アンジェルマン症候群の日(International Angelman Day)」に制定されており(15番染色体に由来)、世界各地のランドマークがイメージカラーのブルーにライトアップされるなど、病気の正しい理解と研究支援を呼びかけるムーブメントが世界規模で拡大しています。
【最新治療情報】対症療法から遺伝子修復へ進む医療フロンティア
現時点におけるアンジェルマン症候群の治療は、発症している症状を緩和する「対症療法」と発達を促す「療育」が基本です。
- 抗てんかん薬治療:バルプロ酸ナトリウム、クロバザム、レベチラセタムなどを発作型に応じて組み合わせる
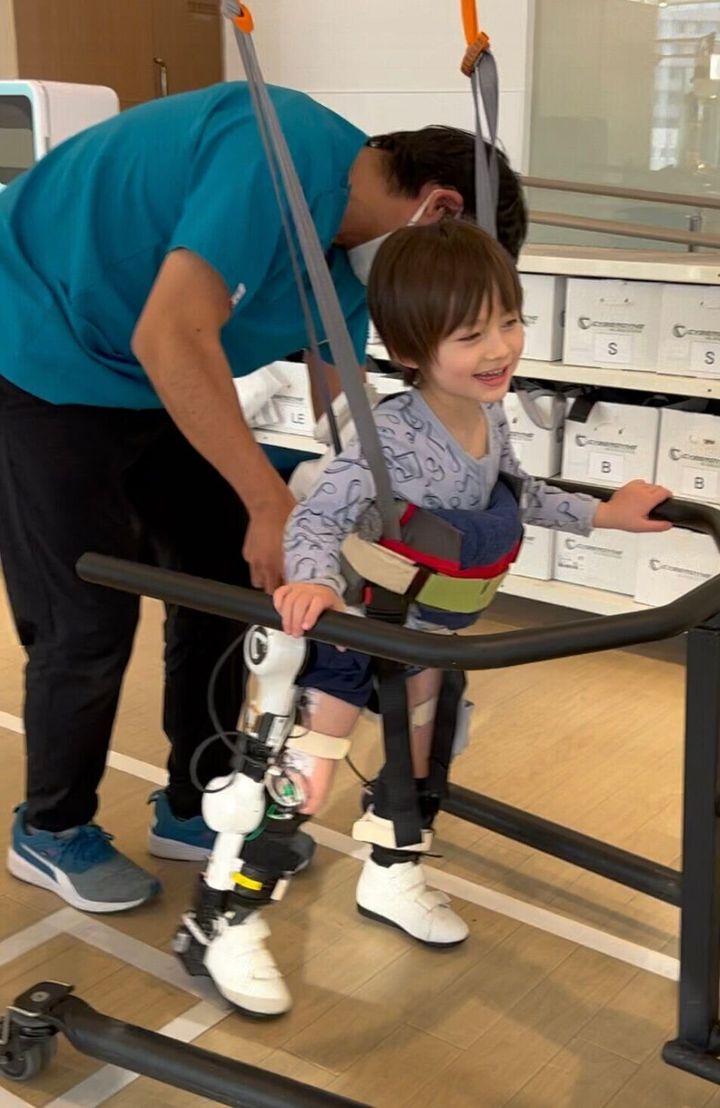
- リハビリテーション:関節の柔軟性を維持する理学療法(PT)、手の巧緻性を高める作業療法(OT)、コミュニケーション手段を構築する言語聴覚療法(ST)
- 睡眠マネジメント:メラトニン受容体作動薬などの活用による生活リズムの改善
しかし、近年の遺伝子工学の飛躍的な進歩により、対症療法にとどまらない「根本治療薬」の臨床開発が現実のものとなっています。世界中で注目されているのが、「父由来の眠っているUBE3A遺伝子を強制的に目覚めさせる(アンサイレンシング)」アプローチです。
本来働いていない父方のUBE3A遺伝子をブロックしているRNA(UBE3A-ATS)を、アンチセンス核酸(ASO)医薬によって阻害し、父方の正常な遺伝子からUBE3Aタンパク質を作らせるという画期的な手法です。米ウルトロジェニクス社(GTX-102)やロシュ社(ルガネルセン)をはじめとする複数の製薬企業が国際的な治験を推進しており、臨床試験では言語理解や運動機能、睡眠の大幅な改善が報告されています。
さらに、アデノ随伴ウイルス(AAV)ベクターを用いて正常なUBE3A遺伝子を脳細胞に直接届ける「遺伝子補充療法」や、ゲノム編集技術を応用した前臨床研究も活発化しており、疾患の根本原因に直接アプローチする医療の実現が目前に迫っています。
【アンジェルマン症候群】に関するよくある質問(FAQ)
Q1:アンジェルマン症候群は親から遺伝しますか?次の子どもへの再発率は?
A1:大半を占める「15番染色体の欠失型」や「片親性ダイソミー」の場合、受精卵が作られる過程で偶然起こる突然変異であるため、次子への再発率は1%未満(一般頻度と同等)と極めて低いです。ただし、母親自身が「UBE3A遺伝子変異」の保因者である場合や「刷り込み変異」の一部では、最大50%の確率で再発するリスクがあります。正確なリスク判定には、遺伝子診療科などでの専門的な遺伝カウンセリングと精密な検査が推奨されます。
Q2:プラダー・ウィリー症候群とは何が根本的に違うのですか?
A2:どちらも同じ「15番染色体q11-q13領域」の異常ですが、母親由来の遺伝子が働かないのがアンジェルマン症候群、父親由来の遺伝子が働かないのがプラダー・ウィリー症候群です。症状も対照的で、プラダー・ウィリー症候群は幼児期以降の強い食欲亢進や肥満、性腺機能不全が目立つのに対し、アンジェルマン症候群は言語の重度障害、てんかん、過度の笑顔、運動失調などが主症状となります。
Q3:大人になっても言葉を話せるようにはならないのでしょうか?
A3:音声言語(話し言葉)としての有意語獲得は数単語程度にとどまるケースが一般的です。しかし、言葉が話せない=理解していないわけではありません。受容言語(相手の言っていることを理解する力)は表出言語よりも発達するため、絵カード交換式コミュニケーションシステム(PECS)や、視線入力装置、タブレットのAACアプリなどを活用することで、豊かな意思疎通が可能になります。
まとめ:理解の広がりと根本治療への希望が開く未来
アンジェルマン症候群は、絶え間ない笑顔という愛らしい特徴の裏で、重度の知的障害や難治性てんかん、激しい睡眠障害といった過酷な課題を抱える指定難病です。成人後も生涯にわたる見守りと手厚い介護体制が必要である現実に変わりはありません。
しかし、社会的な啓発運動の広がりによって公的支援や成人の居場所作りは着実に整備されつつあります。何より、かつては対症療法しか存在しなかった世界で、核酸医薬や遺伝子治療によって「病気の根本原因を治す」時代への扉が開きつつある点は、患者と家族にとって計り知れない希望です。正しい疾患理解と継続的な支援の輪が、今後さらに広がっていくことが期待されます。 (出典: アンジェル マン 症候群(Yahoo!ニュース))

Webメディアの編集およびコンテンツ作成に従事。正確で質の高い情報発信を心掛けています。